カラムクロマトグラフィー完全攻略!失敗を防ぐ分離・精製の極意
有機合成化学や天然物化学の現場において、目的化合物の単離・精製に欠かせない基本技術がカラムクロマトグラフィーです。実験室で避けては通れない必須の手技でありながら、「バンドが重なって分離できない」「目的物がなかなか溶出しない」「フラクションの回収率が著しく低い」といったトラブルに頭を抱える実験者は少なくありません。
分離の成否は偶然ではなく、固定相と移動相の相互作用、シリカゲルの均一な充填、そして適切な展開溶媒の設定という論理的な積み重ねによって決まります。基礎理論から現場で即座に役立つ実践テクニック、失敗を防ぐトラブルシューティングまでを徹底解説します。
📌 【この記事の重要ポイントまとめ】
- 要点1:分離の成否は「固定相(シリカゲル等)への吸着力」と「移動相(溶媒)への溶解度」の絶妙なバランスで決まる。
- 要点2:TLC(薄層クロマトグラフィー)でRf値0.2〜0.3を目安に溶媒極性を最適化することが最短ルート。
- 要点3:シリカゲルの気泡混入や過負荷(オーバーロード)を防ぐ丁寧な前処理が、シャープなバンドと高い回収率を実現する。
【基礎から納得】カラムクロマトグラフィーの分離原理と固定相・移動相の仕組み
カラムクロマトグラフィーの基本原理は、筒状のガラス管(カラム管)に詰めた固定相(主にシリカゲルやアルミナ)と、そこを流れる移動相(展開溶媒)に対する化合物の親和性の差を利用した分離手法です。
一般的な順相シリカゲルカラムでは、固定相の表面に無数のシラノール基(-Si-OH)が存在し、極めて高い極性を持っています。ここに混合物をアプライすると、極性の高い化合物ほど固定相と強く水素結合や双極子相互作用を起こして留まりやすく、逆に極性の低い化合物は固定相にあまり引き留められず、流れてくる移動相に乗って速やかに下部へと流出します。
つまり、「極性の低い化合物から順番に溶出し、極性の高い化合物が後から出てくる」というのが順相の不変ルールです。この相互作用のわずかな差が、カラム内を通過する移動速度の差となって現れ、明確な分取精製を可能にします。
【失敗しない選び方】TLC分析から導く展開溶媒の決定法と極性・溶出順序の鉄則
分離の切れ味を大きく左右するのが展開溶媒の選定です。いきなりカラムを流し始めるのではなく、事前にTLC(薄層クロマトグラフィー)を用いた条件検討を行うのが鉄則となります。
TLCにおいて目的スポットのRf値が0.2〜0.3付近になる溶媒比率が、オープンカラムにおける黄金比とされています。Rf値が高すぎると(0.5以上など)、すべての成分が一気に押し流されて分離が不十分になり、逆に低すぎると(0.1以下)、溶出に莫大な時間と溶媒を消費するだけでなく、拡散によってバンドが広がり回収率が激減します。
展開溶媒の組み合わせとしては、無極性のヘキサン(またはペンタン)と、適度な極性を持つ酢酸エチルやジクロロメタンの混合系が最も広く使われます。単一の溶媒比率で流す「アイソクラティック溶出」だけでなく、最初は低極性溶媒でスタートし、徐々に極性溶媒の割合を高めていく「グラジエント溶出(ステップワイズ法)」を導入することで、極性差の大きい複数成分も効率よく単離できます。
【実践手順】シリカゲル充填のコツとオープン・フラッシュの違いを徹底比較
充填の精度は分離能の土台です。不均一な充填や気泡の混入は、液の流れを歪ませてピークの重複を引き起こします。
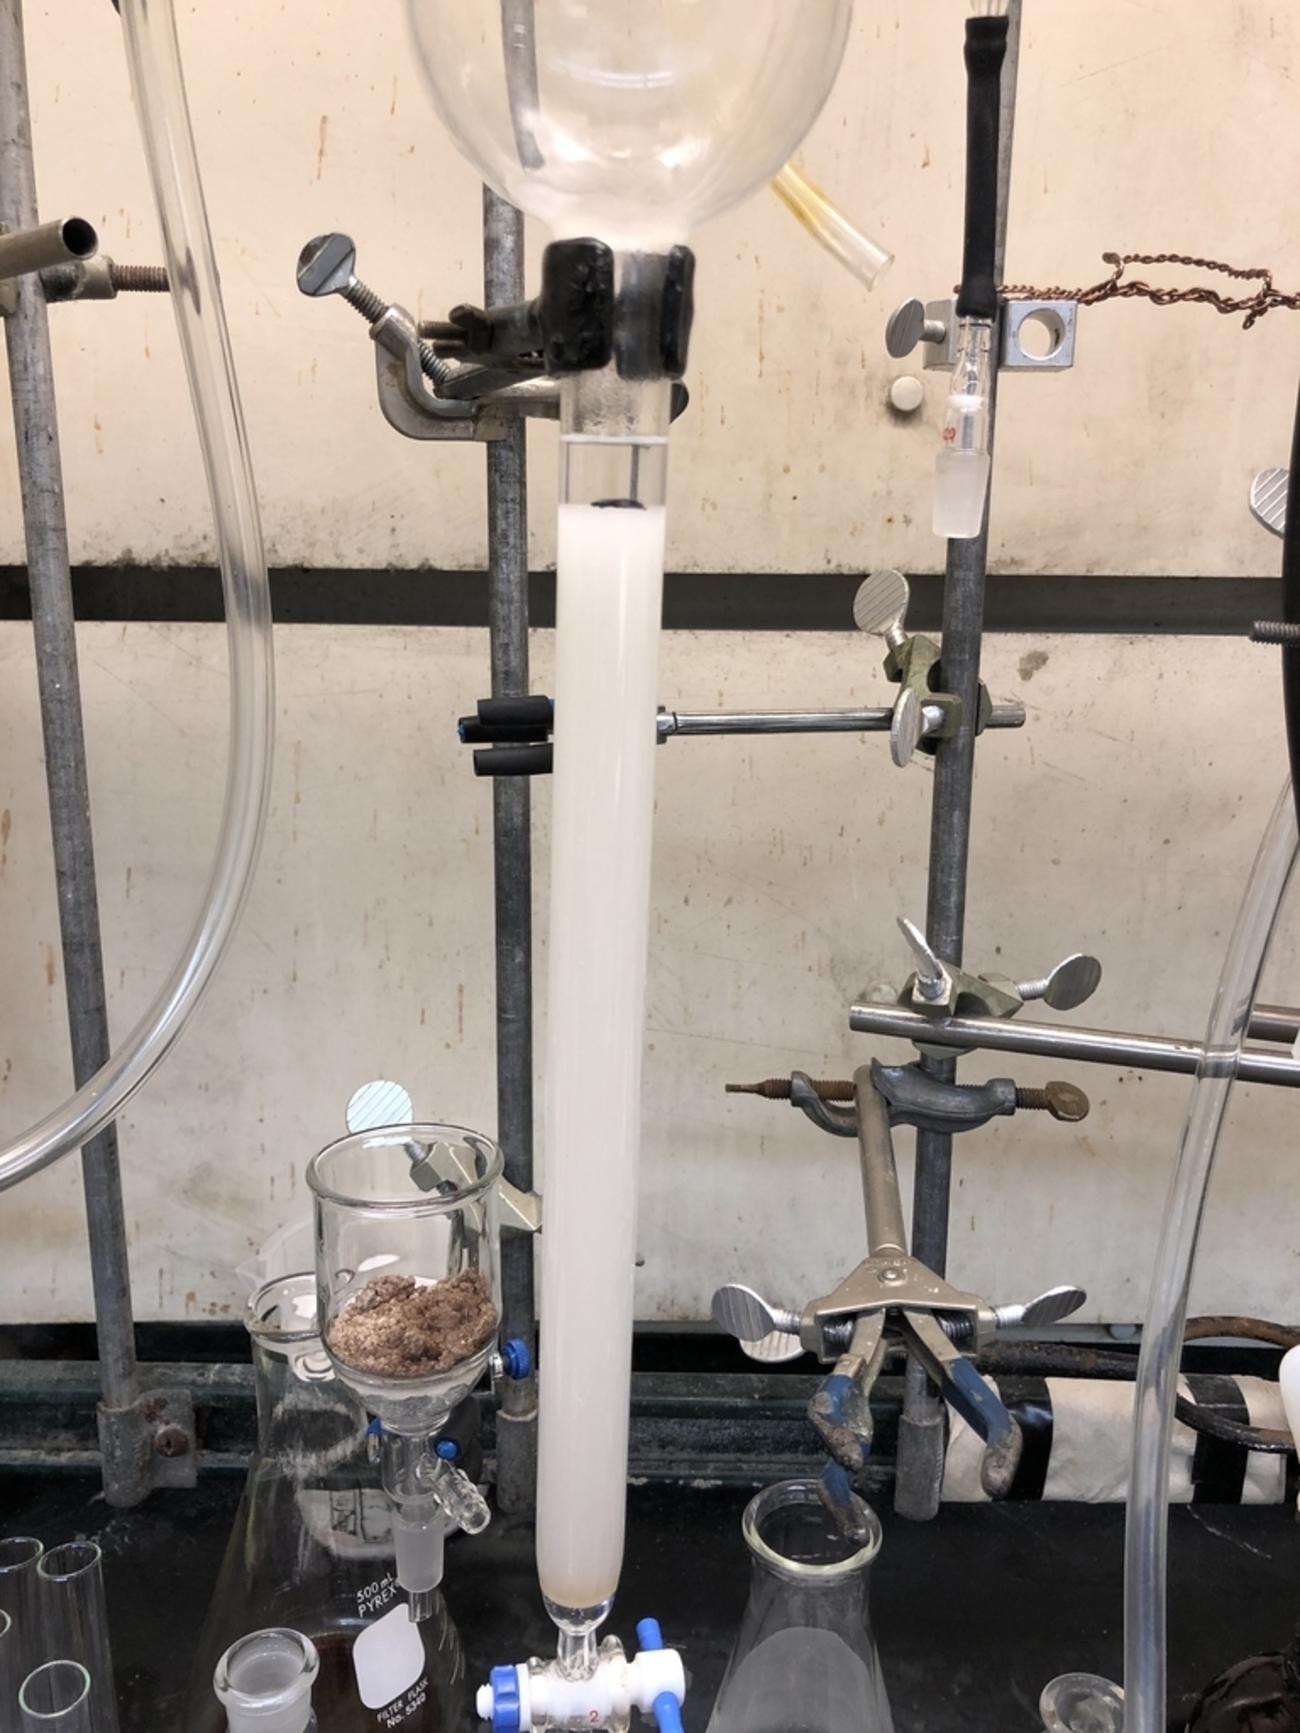
シリカゲルの充填には「湿式法(スラリー充填)」が推奨されます。ビーカー内でシリカゲルを展開溶媒によく懸濁させ、脱泡したスラリーを一気にカラムへ流し込みます。このとき、カラムの側面をゴムチューブや専用の叩き具で軽く均一にタッピングしながら溶媒を落とすことで、粒子同士の隙間を緊密に整え、フラットなベッド面(上面)を形成できます。
現在主流となっている精製法は大きく2つに分かれます。
重力落下のみに頼る「オープンカラムクロマトグラフィー」は、特殊な器具を必要としない手軽さがある一方、溶出速度が遅くバンドが拡散しやすいデメリットを持ちます。対して、ポンプや窒素圧を用いてカラム上部から圧力をかける「フラッシュカラムクロマトグラフィー」は、粒子径の細かなシリカゲル(40〜63μm程度)を使用でき、高速通液によって拡散を最小限に抑え、シャープで切れ味鋭い分離を実現します。
【原因を解明】なぜバンドが広がるのか?分離がうまくいかない決定的理由と対策
「きれいに分かれるはずのサンプルが混ざってしまう」という現象には、明確な物理的要因が存在します。現場で頻発する主な失敗原因と対策は次の通りです。
1. サンプルの過剰負荷(オーバーロード)
カラムに対してサンプル量が多すぎると、固定相の吸着サイトが飽和し、バンドが縦方向にだらしなく伸びてしまいます。目安として、分離が容易なサンプルでもシリカゲル重量はサンプル重量の30倍以上、分離が困難な近接スポットの場合は50〜100倍を用意する必要があります。
2. サンプルアプライ時の液層の厚み
サンプルをカラム上部にチャージする際、少量の溶媒でできる限り細い層(理想は数ミリメートル)として載せることが不可欠です。溶解度不足を恐れて大量の溶媒に溶かしてロードすると、スタートラインの幅がそのまま溶出時のバンドの太さとなり、前後の成分と確実に重なります。
3. カラムの乾燥(ドライアップ)
実験途中で溶媒液面がシリカゲルの上面より下がり、ベッド内に空気が入り込むと、その部分でチャネリング(偏流)が発生します。一度空気が入ったカラムは再利用が困難なため、液面の監視を怠らないことが肝要です。
【HPLCとの違い】分析と分取精製の使い分け&現場で役立つ実践テクニック
研究現場では、ガラスカラムと並んで高速液体クロマトグラフィー(HPLC)が多用されます。両者の役割分担を正しく理解しておくことが実験の効率化に直結します。
ガラスカラム(フラッシュ含む)の主目的は「分取・精製(大量の化合物を単離すること)」であり、グラム単位からミリグラム単位の化合物を回収するスケールに適しています。一方、HPLCは微小粒子を高耐圧カラムに密充填し、数十メガパスカルもの高圧で送液するため、極めて高い理論段数を誇ります。HPLCは主に「高精度な純度分析や微量成分の同定」に威力を発揮し、分取HPLCを除いて大容量の日常精製にはコスト面・スループット面で向きません。
日々の分取精製を成功させるための実践的なコツとして、難溶性サンプルの場合は少量のシリカゲルにサンプルをあらかじめ担持させて乾固させた粉末を載せる「ドライロード法」の活用や、テーリングしやすいアミン類・カルボン酸類の精製時に微量(1%未満)のトリエチルアミンや酢酸を溶媒に添加するマスキングテクニックが非常に有効です。
【カラムクロマトグラフィー】に関するよくある質問(FAQ)
Q1:TLCでスポットがほぼ重なっている近接化合物をきれいに分けるコツは?
A1:シリカゲル量をサンプル重量の100倍程度まで増やし、カラムの長さを長めに確保してください。また、TLCでのRf値が0.1〜0.15程度になるような非常に低極性の溶媒系を用い、フラッシュカラムでゆっくりと展開することで分離度が劇的に向上します。
Q2:サンプルが溶媒に溶けにくく、多量の溶媒が必要な場合はどうすればよいですか?
A2:無理に液体としてロード(ウェットロード)せず、「ドライロード法」を採用してください。サンプルを揮発性の高い良溶媒(ジクロロメタンやアセトン等)に溶かし、サンプルの2〜3倍量のシリカゲルを加えてエバポレーターで完全に溶媒を留去します。サラサラになった粉末をカラム上部に均一に乗せることで、初期バンドを薄く保ちながら分離を開始できます。
Q3:シリカゲルカラムとアルミナカラムの使い分け基準は?
A3:基本はシリカゲル(弱酸性)を用いますが、酸に対して不安定で分解しやすい化合物(アセタール保護体、エナミン、一部の複素環化合物など)を精製する場合は、中性または塩基性アルミナを使用します。化合物の化学的安定性に応じて適切な担体を選択することが不可欠です。
まとめ:基本ルールの徹底が美しい分離と高い回収率を生み出す
カラムクロマトグラフィーは、一見すると地道な手作業に見えますが、その背後には緻密な物理化学的平衡が存在します。TLCを用いた正確な事前分析、スラリーの均一な充填、薄いアプライ層の形成といった基本原則を守るだけで、精製トラブルの大半は未然に防ぐことが可能です。
精製がスムーズに進めば、実験全体のペースが加速し、合成研究の生産性は飛躍的に高まります。分離がうまくいかないときは、感覚に頼るのではなく、極性バランスや充填状態を一つひとつ論理的に見直していく姿勢が成功への確実な近道となります。 (出典: カラム クロマト グラフィー(Yahoo!ニュース))


情報を整理して届けることが得意なWebディレクター。ユーザー視点に立った記事作成を目指しています。
